
 EN
医療用温熱パッドに関する 規制要件 グローバル市場への展開を目指すメーカーにとって、複雑な規制環境を navigating することは極めて重要な課題です。一般向けの家庭用加熱製品とは異なり、医療用機器は安全性、有効性、製造の一貫性について厳格な監視が行われます。コンプライアンス担当者および品質保証責任者にとって、規制要件への適合は単なる事務的なハードルではなく、製品そのものの信頼性を支える基本的な要素です。こうした規制枠組みにおいて、しばしば見落とされがちな重要な構成要素の一つが包装システムです。温熱パッドを収容するトレイ、容器、内装サポート部材などは、生体適合性、滅菌状態の維持、患者安全を確保するために、特定の コンプライアンス 規格を満たす必要があります。したがって、生産設備がどのようにこの適合性に貢献するかを理解することは、 医療グレード 不可欠です。 規制要件 重要なことです 高品質で一貫したパッケージングコンポーネントを生産するために先進的な熱形状技術を利用することで,製造者は コンプライアンス わかった この記事では,包装製造と 医療グレード 精密な工学がグローバル市場へのアクセスを支援し, 規制要件 粘着性について
グローバル規制枠組みを理解する
確実に実施するための第一歩は コンプライアンス 主要市場における多様な 規制要件 を理解することです。米国では、米国食品医薬品局(FDA)が特定の治療用温熱パッドを第I類または第II類の医療機器として分類しており、品質システム規則(米国連邦規則集21編第820部)を厳格に遵守する必要があります。欧州連合(EU)では、医療機器規則(MDR)により、厳格な臨床評価および上市後監視の義務が課されています。同様に、中国の国家薬品監督管理局(NMPA)をはじめとする各国・各地域の規制当局も、それぞれ独自の 規制要件 を定めています。製品が 医療グレード 、製品を収容するプラスチックトレイを含むすべての構成部品および包装材について、それぞれの妥当性確認(バリデーション)が必須です。つまり、製品を収容するプラスチックトレイは、有害物質を溶出させない材料を用いて、管理された環境下で製造されなければなりません。これらの要件を満たさない場合、 規制要件 製品の回収(リコール)、罰金の科せられ、あるいは市場への参入が禁止される可能性があります。したがって、「 コンプライアンス 」への包括的なアプローチには、包装材のサプライチェーン全体の妥当性確認が不可欠です。
材料選定と生体適合性基準
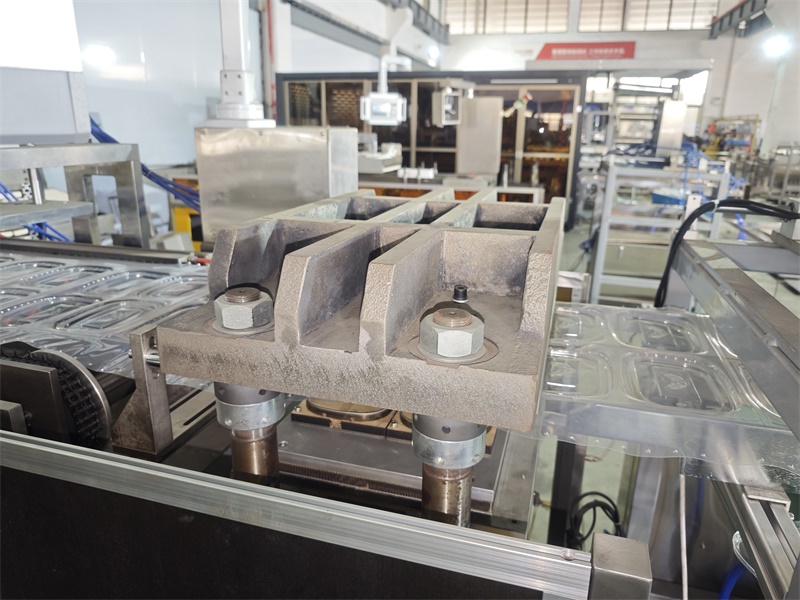
「 医療グレード 認証は材料の安全性に関するものであり、ポリプロピレン(PP)、ポリエチレンテレフタレート(PET)、ポリスチレン(PS)などの包装材料は、無毒・非熱原性・生体適合性を証明するための厳格な試験を受ける必要があります。ここで、熱成形装置の選定が重要となります。JCPP-520自動PP製品熱成形機は、こうした感度の高い材料を高精度で取り扱えるよう設計されています。プラスチックの熱履歴を厳密に制御することで、揮発性有機化合物(VOC)の放出を招くような劣化を防ぎます。一貫した加工条件を維持することにより、メーカーは 規制要件 材料純度に関する規格要件を満たすことができます。さらに、多様な 医療グレード 樹脂を加工できる能力により、企業は用途に応じて最適な材料を選択できます。たとえば、目視検査のために高い透明性が求められる場合や、無菌性を確保するために優れたバリア性能が必要な場合などです。このような柔軟性は、世界中のさまざまな市場における 規制要件 規制要件への対応において極めて重要です。

製造環境および工程バリデーション
達成 コンプライアンス 対応車種 医療グレード 製品は最終製品にとどまらず、製造プロセスそのものにまで及びます。規制当局は、汚染を防止するため、生産環境が清潔で管理された状態であることを証明する資料を要求しています。 医療グレード 包装用途に使用される熱成形機は、クリーンルーム作業との互換性が求められます。頑丈な構造と粒子発生量の少なさを特長とするJCPP-520は、こうした環境に最適です。プロセスバリデーションもまた、極めて重要な要素です。 規制要件 製造事業者は、自社の装置が定められた公差範囲内で一貫して部品を製造できることを実証しなければなりません。JCPP-520のマルチステーション自動化機能により、有効なプロセス適合性確認(Qualification)プロトコルに必要な再現性が確保されます。装置の運転パラメーターおよび出力品質を記録することで、企業は監査対応用の強固な文書群(ドッサール)を構築できます。 コンプライアンス 監査 規制要件 関連する 医療グレード 医療機器製造における要請に応えるために不可欠です。
包装の完全性と無菌性の維持
多くの人々にとって 医療グレード 温熱パッドにおいては、使用直前まで無菌性を維持することが義務付けられています。 法的要件 包装用トレイは、無菌バリアシステム(例:タイベック製の蓋)に安定した基盤を提供することで、このプロセスにおいて極めて重要な役割を果たします。トレイに反りやシール面の不均一といった欠陥が生じると、シールの信頼性が損なわれ、汚染のリスクが高まります。JCPP-520は、優れた寸法精度でトレイを成形するため、シールフィルムとの完全な密着を実現します。この高精度は、直接的に コンプライアンス iSO 11607などの無菌試験基準への適合を支えます。さらに、本機械は複雑な形状も成形可能であるため、開封が容易でありながら確実なシールを維持するデザインが可能となり、安全性と使いやすさの両方を向上させます。すべてのトレイがこうした高い品質基準を満たすことを保証することで、メーカーは自社製品の 医療グレード 無菌保証 規制要件 包装の完全性に関する要件
事例紹介:欧州におけるCE MDR適合の達成
包装品質が医療機器の規制適合に与える影響を示す具体的な事例 規制要件 2023年3月、ドイツ・ミュンヘンにある医療機器メーカーで発生しました。同社はEU医療機器規則(MDR)に基づき、新たな治療用温熱パッド製品ラインの市場投入を準備中でした。初期の技術文書審査において、指定認証機関の審査員が一次包装に使用されるプラスチックトレイの品質一貫性について懸念を表明しました。トレイの深さにばらつきがあり、シール強度が不安定となっており、無菌性保証にリスクを及ぼしていました。この問題は、同社の コンプライアンス 上市スケジュールおよび市場投入計画に影響を及ぼす可能性がありました。
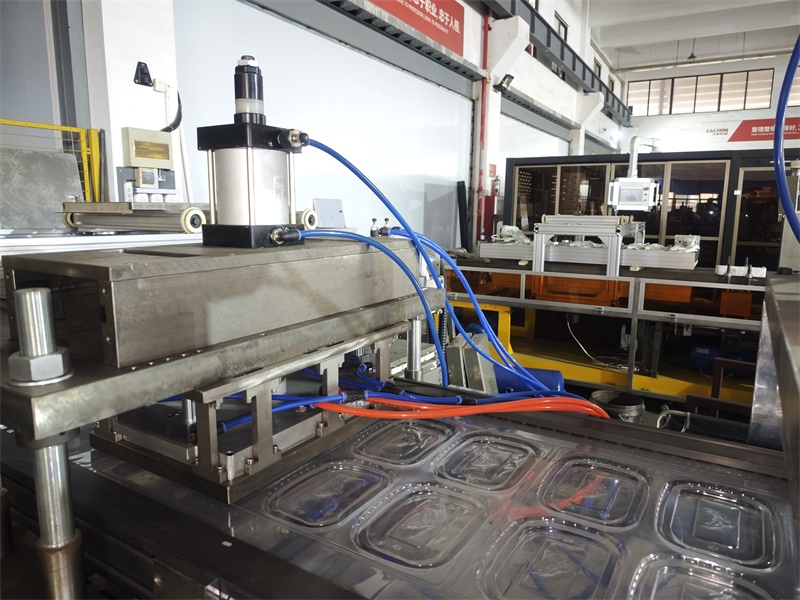
この課題を解決するため、メーカーは生産ラインに JCPP-520 自動PP製品サーモフォーミング機を導入しました。新設備により、加熱条件および成形圧力に対する制御精度が大幅に向上し、壁厚およびシール面の平坦性が均一なトレイが安定して製造可能となりました。その後の検証試験では、シール完全性の合格率が99.9%に達し、無菌障壁システムに関する 規制要件 要件を十分に満たす結果が得られました。品質の一貫性向上により、同社は無事に 医療グレード 認証取得プロセスを完了し、市場投入を実現しました。 コンプライアンス cE医療機器規制(MDR)基準を満たすものである。この事例は、正確なサーモフォーミング技術への投資が、規制要件の達成という戦略的な取り組みであることを示している。 規制要件 および、市場へのスムーズな参入を確実にする上で重要である。
まとめと認証基準
温熱パッドの規制対応には、厳格な包装検証を含む包括的なアプローチが必要である。 規制要件 対応車種 医療グレード 高品質で均一性の高いトレイの製造は、単なる製造上の細部ではなく、医療機器の品質保証体制における極めて重要な要素である。 コンプライアンス jCPP-520のような先進的サーモフォーミング装置を活用することで、メーカーはグローバルな規制当局が求める厳しい 医療グレード 規制要件を満たす包装を確実に実現できる。 規制要件 このような品質へのコミットメントは、全体的な品質保証体制を支え、リスクを低減し、製品の信頼性を高める。
グローバル市場でのさらなる受容を確実にするため、メーカーは自社の機器およびプロセスが関連する認証を取得していることを確認すべきです。CEマークは、欧州における健康・安全・環境保護に関する規格への適合を示します。ISO 13485認証は、医療機器に特化した品質マネジメントシステムを証明するために不可欠です。また、ISO 9001認証は、一般的な品質マネジメント活動の有効性を保証します。認証取得済みの機器と堅牢な コンプライアンス 戦略を組み合わせることで、企業は複雑な 規制要件 の 医療グレード 市場を自信を持って navigating でき、自社製品の安全性・有効性を確保し、グローバル展開に備えることができます。